
Nous sommes très heureux de vous faire part du reportage réalisé par la lauréate de la Bourse Jeune reporter pour le congrès de l’ESPGHAN 2026, Yasmine Kaci-Chaouche.
Son compte rendu, très complet, reprend les principales communications en hépatologie pédiatrique.
Avec le soutien institutionnel de Mirum Pharmaceuticals
Article 1 : Symposium MIRUM : Exploring the Potential Long-term Benefit of IBAT Inhibition: From Endpoints to Everyday Decisions in PFIC and ALGS
Mara Cananzi (Italie), Jesús Quintero Bernabéu (Espagne) et Antonio Moschetta (Italie)
Mécanisme d’action des inhibiteurs du transporteur IBAT
Environ 95 % des acides biliaires sont normalement réabsorbés dans l’iléon terminal puis retournent au foie par la circulation entérohépatique, tandis qu’environ 5 % sont éliminés dans les selles. Le transporteur IBAT assure une grande partie de cette réabsorption. Le maralixibat et l’odévixibat bloquent ce transporteur, augmentent l’élimination fécale des acides biliaires et réduisent leur retour vers le foie. Cette action pharmacologique reproduit, sans chirurgie, une partie du principe de la dérivation biliaire.
Le bénéfice dépend toutefois de la présence d’un flux biliaire suffisant jusqu’à l’intestin. Chez certains patients présentant une absence presque complète de sécrétion biliaire, notamment avec des variants tronquants bialléliques sévères de BSEP, la quantité d’acides biliaires atteignant l’iléon peut être trop faible pour que le blocage du transporteur IBAT soit efficace.
Options thérapeutiques actuelles
Le maralixibat et l’odévixibat ont désormais une place définie dans les cholestases pédiatriques. Les deux traitements sont disponibles dans le syndrome d’Alagille et la PFIC. Aucun essai comparatif direct entre les deux molécules n’a été réalisé.
Dans ICONIC, étude randomisée en double aveugle menée dans le syndrome d’Alagille, le maralixibat a entraîné une diminution persistante des acides biliaires sériques et du prurit. Une amélioration du score de prurit d’au moins un point était observée chez 80 % des patients traités, contre 30 % sous placebo. Dans MARCH, étude de phase 3 contrôlée contre placebo dans les PFIC, la réduction des acides biliaires sériques et du prurit concernait plusieurs sous-types génétiques. La réponse était moindre chez les patients porteurs de variants tronquants bialléliques de BSEP, situation dans laquelle la fonction d’export canaliculaire est fortement compromise.
Pour l’odévixibat, les études ASSERT dans le syndrome d’Alagille et PEDFIC 1 dans les PFIC montraient également une réduction des acides biliaires sériques et du prurit. Les événements indésirables rapportés avec les deux molécules étaient principalement digestifs, dominés par la diarrhée et les douleurs abdominales. Des élévations des transaminases ont aussi été observées. Les événements évoqués au cours de la présentation étaient généralement réversibles après diminution de la dose ou arrêt du traitement.
Les données de pratique courante allaient dans le même sens. Dans une cohorte italienne de 23 enfants atteints du syndrome d’Alagille, 70 % présentaient une diminution des acides biliaires sériques d’au moins 25 % et 80 % une amélioration du prurit. Dans une cohorte française de 15 patients, la réponse sur le prurit atteignait 87 %, tandis que la réponse biologique était plus variable : 58 % avaient une diminution des acides biliaires sériques d’au moins 30 %. Tous les répondeurs biologiques étaient également répondeurs sur le prurit.
Bénéfices observés au-delà du prurit
Dans les cohortes MARCH et MARCH-ON, les patients répondeurs sur le prurit présentaient une amélioration significative du z-score pondéral à la semaine 26, maintenue jusqu’à 70 semaines. Ce parallélisme entre réponse symptomatique et évolution pondérale suggère un bénéfice clinique dépassant le seul contrôle du prurit.
Une analyse comparant 84 patients atteints du syndrome d’Alagille traités par maralixibat à 467 contrôles externes issus de la cohorte GALA montrait une meilleure survie sans événement dans le groupe traité. Le hazard ratio ajusté était de 0,305, avec p < 0,0001. Cette comparaison avec une cohorte externe constitue toutefois un niveau de preuve différent de celui d’un essai randomisé et ne permet pas, à elle seule, d’affirmer une modification de l’histoire naturelle de la maladie.
Premier cas clinique : syndrome d’Alagille néonatal
Le premier cas concernait un nourrisson présentant une cholestase néonatale avec ictère, selles pâles, hépatomégalie et élévation des enzymes hépatiques. Le diagnostic de syndrome d’Alagille a été confirmé par l’identification d’un variant de JAG1. À sept mois, la biopsie montrait une cholestase intrahépatique, une prolifération ductulaire et une cirrhose. L’enfant avait également une hypertension portale, avec une rate mesurée à 16 cm et des plaquettes à 73 × 10⁹/L, et avait été adressé pour une évaluation en vue d’une transplantation hépatique.
Le maralixibat a été débuté à 190 µg/kg une fois par jour pendant une semaine, puis à 380 µg/kg/jour. Le prurit s’est amélioré, tandis que la bilirubine, le cholestérol et les acides biliaires sériques diminuaient. La taille de la rate est passée de 16 à 12 cm, les plaquettes de 73 à 165 × 10⁹/L et la rigidité hépatique de 2,3 à 1,6 m/s. Une augmentation transitoire des transaminases, d’environ deux fois la valeur initiale, a été explorée ; le bilan étant négatif, le traitement a été poursuivi sans modification de dose. À 13 mois, la biopsie de contrôle montrait une fibrose de stade F2. La possibilité d’un biais d’échantillonnage de la biopsie a été discutée pendant la présentation.
Deuxième cas clinique : PFIC liée à ABCB11
Le deuxième cas concernait un nourrisson présentant un ictère prolongé dès le premier mois de vie. Après une interruption du suivi, l’enfant a été adressé à 12 mois pour ictère, prurit, distension abdominale, malnutrition et altération importante du bilan hépatique. La biopsie montrait une cholestase intrahépatique, des cellules géantes multinucléées et un score de fibrose d’Ishak de 2 à 3. Un variant pathogène homozygote p.D482G du gène ABCB11 a ensuite été identifié.
Une dérivation biliaire chirurgicale avait d’abord entraîné une diminution des acides biliaires sériques et de la bilirubine. Trois ans plus tard, le bilan hépatique s’est de nouveau aggravé, avec réapparition de l’ictère et d’un prurit sévère. L’introduction du maralixibat a été suivie d’une nouvelle diminution du prurit et des acides biliaires sériques.
Qualité et quantité des acides biliaires
Les acides biliaires ne sont pas uniquement des molécules détergentes. Ils constituent également des signaux métaboliques agissant notamment par FXR et TGR5. Après synthèse hépatique à partir du cholestérol, les acides biliaires primaires sont conjugués à la glycine ou à la taurine, sécrétés dans la bile puis transformés par le microbiote intestinal, notamment par déconjugaison et déshydroxylation. Leur composition dépend donc à la fois de la synthèse hépatique et du métabolisme intestinal.
Dans l’iléon, l’activation de FXR stimule la production de FGF15/19, qui retourne au foie et freine la synthèse des acides biliaires. En situation de cholestase, la diminution du flux biliaire intestinal peut réduire ce rétrocontrôle et favoriser l’accumulation d’acides biliaires nouvellement synthétisés dans l’hépatocyte. L’inhibition d’IBAT vise à modifier ce cycle en augmentant l’élimination fécale, à condition qu’un flux biliaire résiduel soit présent.
La concentration totale des acides biliaires sériques ne suffit pas à expliquer le prurit. Certains patients restent très symptomatiques malgré des concentrations totales peu élevées, tandis que d’autres conservent un prurit malgré une diminution biologique. La nature des espèces circulantes, leur conjugaison et leur hydrophobicité pourraient donc être aussi importantes que leur quantité totale.
Dans la cohorte BSEP-PFIC de MARCH et MARCH-ON, les acides biliaires primaires conjugués étaient positivement corrélés au prurit et à la bilirubine directe. Les coefficients de corrélation allaient de 0,61 à 0,72 pour le score de prurit et de 0,53 à 0,67 pour la bilirubine directe. Chez les répondeurs biologiques, la composition des acides biliaires et le profil de conjugaison se rapprochaient des valeurs de référence présentées.
La réponse sur le prurit était associée à l’évolution de la bilirubine totale. Parmi les patients dont la bilirubine était anormale à l’inclusion, une normalisation était observée chez 56 % des répondeurs au prurit, contre 5 % des non-répondeurs, avec p = 0,0004. La diminution moyenne de la bilirubine totale était de 23,9 µmol/L chez les répondeurs, contre 9,7 µmol/L chez les non-répondeurs, avec p = 0,048. Une bilirubine plus basse à l’inclusion pourrait ainsi être associée à une probabilité plus élevée de réponse sur le prurit, sans constituer à ce stade un marqueur prédictif établi.
Discussion clinique
- Le premier objectif clinique retenu était la diminution du prurit, car il s’agit du symptôme directement ressenti et parfois très invalidant pour l’enfant. La diminution des acides biliaires, notamment des espèces les plus toxiques, constituait un autre objectif.
- Les modalités de remboursement varient selon les pays. L’exemple néerlandais présenté imposait un diagnostic génétique et la démonstration d’un bénéfice dans les six mois pour poursuivre le remboursement.
- Chez les adolescents, l’adhésion thérapeutique doit être anticipée. La forme galénique (comprimé ou liquide), les préférences du patient et la fréquence des prises participent à une approche individualisée.
Conclusion
Les inhibiteurs d’IBAT occupent désormais une place dans le traitement du prurit cholestatique associé au syndrome d’Alagille et aux PFIC. Les présentations ont montré que la réponse ne se limite pas toujours au prurit : une diminution des acides biliaires et de la bilirubine, une amélioration de la croissance et des signaux favorables sur certains paramètres hépatiques ont également été observés. Ces résultats doivent être replacés dans le contexte du diagnostic, du flux biliaire résiduel et des caractéristiques individuelles du patient. Le suivi clinique et biologique reste donc essentiel pour évaluer la réponse et adapter la stratégie thérapeutique.
Article 2 : Resolution of portal hypertension and restoration of normal physiology by percutaneous recanalization of extra-hepatic portal vein obstruction in children
L. D’Antiga (Italie)
Objectif
L’obstruction portale extrahépatique constitue l’une des principales causes d’hypertension portale chronique chez l’enfant. Le pontage mésentérico-portal (Meso-Rex) permet de restaurer le flux portal intrahépatique, mais seuls 30 à 50 % des patients présentent un récessus de Rex perméable.
Cette étude avait pour objectif de rapporter les résultats de la recanalisation portale percutanée par radiologie interventionnelle, proposée avant toute autre intervention thérapeutique chez des enfants présentant une obstruction portale extrahépatique.
Méthodes
Entre février 2021 et juin 2025, une tentative de recanalisation portale percutanée a été réalisée chez des enfants présentant une obstruction portale extrahépatique.
Au cours d’une même procédure, sous anesthésie générale, une veinographie hépatique en position bloquée ainsi qu’un abord portal percutané par voie transhépatique et/ou transsplénique ont été réalisés, afin d’évaluer la perméabilité du réseau portal intrahépatique et de procéder à la recanalisation de la veine porte.
Résultats
Au total, 23 enfants (16 garçons et 7 filles) ont été inclus. Parmi eux, 11 présentaient des antécédents de prématurité et de cathétérisme veineux ombilical, et 8 présentaient des comorbidités sévères : malformations cardiaques complexes (n = 4), malformations multiples (n = 2), épidermolyse bulleuse (n = 1) et thrombose de la veine splénique (n = 1).
Les patients avaient été initialement pris en charge à un âge moyen de 4,9 ± 5,0 ans, en raison d’un saignement digestif (10/23) ou d’un hypersplénisme sévère (13/23).
Au total, 33 procédures percutanées ont été réalisées, à un âge moyen de 9,9 ± 5,1 ans.
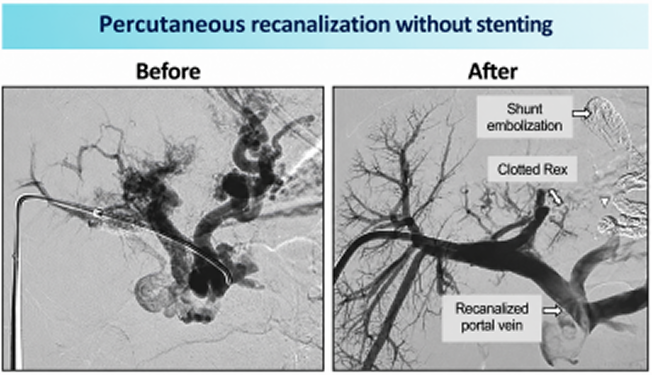
La recanalisation portale a été obtenue chez 18 des 23 patients (78 %). Après un suivi de 11,6 ± 7,3 mois, la perméabilité de la veine porte était confirmée chez 17 des 18 patients ayant bénéficié d’une recanalisation réussie.
L’échec de la recanalisation était significativement associé à la présence de comorbidités (5/6 versus 2/17 ; p = 0,001).
Chez les patients ayant bénéficié d’une recanalisation réussie, aucun nouvel épisode hémorragique n’a été observé. Une diminution de la taille de la rate ainsi qu’une augmentation significative du taux de plaquettes, passant de 84 000 ± 34 000 à 160 000 ± 71 000/µL (p < 0,0001), ont également été rapportées.
Conclusion
Les auteurs concluent que la recanalisation portale percutanée permet de restaurer le flux portal chez plus de 70 % des enfants présentant une obstruction portale extrahépatique, y compris lorsque le pontage Meso-Rex n’est pas réalisable.
L’échec de la procédure était associé à la présence de malformations complexes et à des antécédents de chirurgie cardiaque.
Les auteurs proposent ainsi d’envisager la recanalisation portale percutanée comme une intervention de première intention, avant le recours à une autre procédure chirurgicale..
Article 3 : Lymphatic endothelial cells reprogram cholangiocytes in biliary atresia
Leonie Schumm (Allemagne)
Objectif
L’atrésie des voies biliaires (AVB) constitue la principale indication de transplantation hépatique chez l’enfant. Cependant, les mécanismes de signalisation au sein du microenvironnement biliaire intrahépatique impliqués dans la disparition de l’ictère après une intervention de Kasai restent mal connus.
Cette étude avait pour objectif d’identifier les signaux moléculaires du microenvironnement biliaire intrahépatique associés à l’évolution clinique après intervention de Kasai.
Méthodes
Une analyse multimodale et multidimensionnelle de prélèvements hépatiques provenant d’enfants atteints d’AVB au moment de l’intervention de Kasai et de patients témoins présentant une cholestase a été réalisée afin d’étudier les mécanismes de signalisation moléculaire du microenvironnement biliaire.
Au total, 34 échantillons hépatiques ont été analysés à l’aide de plusieurs techniques complémentaires : immunofluorescence multiplexée, microscopie tridimensionnelle à feuillet de lumière, séquençage de l’ARN de noyaux isolés et transcriptomique spatiale.
Afin d’identifier les signaux moléculaires présents au moment de l’intervention de Kasai associés au devenir clinique, les patients atteints d’AVB ont été répartis en deux groupes selon leur évolution : ceux présentant une disparition de l’ictère à 100 jours après l’intervention et ceux ayant nécessité une transplantation hépatique.
Les mécanismes identifiés ont ensuite été étudiés et validés expérimentalement à l’aide d’organoïdes de cholangiocytes intrahépatiques, d’hépatocytes dérivés de cellules souches pluripotentes induites humaines et d’organoïdes multicellulaires reproduisant les caractéristiques du foie fœtal.
Résultats
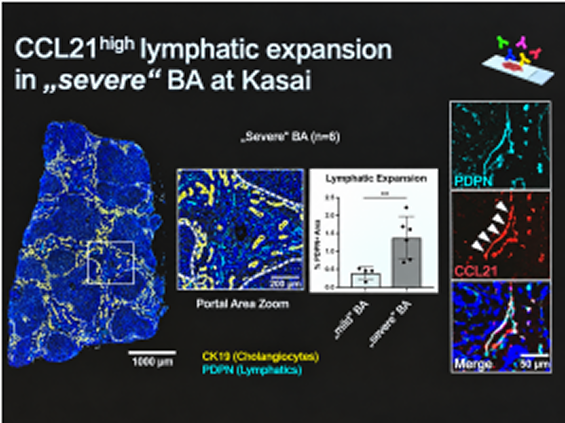
L’analyse par immunofluorescence multiplexée a révélé qu’une expansion significative des cellules endothéliales lymphatiques au moment de l’intervention de Kasai était prédictive d’une évolution vers la transplantation hépatique.
La microscopie tridimensionnelle à feuillet de lumière a mis en évidence un remodelage du réseau vasculaire lymphatique hépatique dans les tissus atteints d’AVB, caractérisé par une simplification de l’architecture luminale.
Les analyses combinées de séquençage de l’ARN nucléaire, d’immunofluorescence multiplexée et de transcriptomique spatiale ont identifié une augmentation importante de l’expression de la chimiokine CCL21 au sein des cellules endothéliales lymphatiques, chez les patients présentant un échec de l’intervention de Kasai.
Afin d’explorer le rôle fonctionnel des cytokines, les auteurs ont exposé des organoïdes hépatiques de type fœtal au surnageant issu de l’incubation de tissus hépatiques provenant de patients atteints d’AVB.
Cette exposition a entraîné une augmentation du nombre de cholangiocytes se dédifférenciant en amas cellulaires CK19+ non organisés en structures luminales, évoquant une réaction ductulaire et suggérant un rôle potentiel des chimiokines dans la morphogenèse épithéliale.
Les auteurs se sont ensuite intéressés à l’enrichissement périportal en CCL21. L’exposition d’organoïdes de cholangiocytes intrahépatiques et d’hépatocytes dérivés de cellules souches pluripotentes induites à cette chimiokine a induit progressivement l’expression de SOX9 et LGR5, deux marqueurs associés aux programmes de différenciation des progéniteurs biliaires et de maintien des propriétés de cellules souches.
Enfin, la coculture d’organoïdes de cholangiocytes avec des cellules endothéliales lymphatiques provenant de patients atteints d’AVB a reproduit ces résultats, mettant en évidence un axe direct de reprogrammation des cellules épithéliales vers un phénotype progéniteur sous l’influence des cellules endothéliales lymphatiques.
Conclusion
Les auteurs concluent que l’expansion du réseau lymphatique hépatique, associée à une augmentation de l’expression de CCL21, est prédictive de l’évolution clinique après intervention de Kasai chez les enfants atteints d’atrésie des voies biliaires.
Sur le plan mécanistique, les cellules endothéliales lymphatiques induisent, par l’intermédiaire de CCL21, une reprogrammation des cholangiocytes vers un phénotype de progéniteurs réactifs, pouvant expliquer l’importante réaction ductulaire observée dans cette pathologie.
Les auteurs suggèrent que la restauration d’une signalisation lymphatique endothéliale fonctionnelle pourrait constituer une future piste thérapeutique dans la prise en charge de l’atrésie des voies biliaires.e..
Article 4 : Familial intrahepatic cholestasis protein-1 deficiency: surgical biliary diversion improves native liver survival only in patients with relatively low serum bile acid levels in early life
Alise D.E. De Groot (Pays-Bas)
Objectif
Le déficit en protéine FIC1 (Familial Intrahepatic Cholestasis Protein 1) est une maladie cholestatique hépatique rare de l’enfant, causée par des mutations du gène ATP8B1.
Une étude antérieure (Hepatology, 2021) avait montré que l’évolution naturelle de la maladie n’était pas associée au nombre de mutations tronquantes.
Avant l’arrivée des inhibiteurs du transporteur iléal des acides biliaires (IBAT), de nombreux patients présentant un déficit en FIC1 bénéficiaient d’une dérivation biliaire chirurgicale (DBC), dont l’efficacité sur la survie avec foie natif était variable.
Cette étude avait pour objectif d’évaluer si les concentrations sériques d’acides biliaires mesurées au cours de la première année de vie pouvaient constituer un facteur pronostique de l’évolution de la maladie chez les patients présentant un déficit en FIC1, qu’ils aient ou non bénéficié ultérieurement d’une dérivation biliaire chirurgicale.
Méthodes
Une analyse rétrospective et prospective a été réalisée à partir des données de patients présentant un déficit en FIC1 génétiquement confirmé, inclus dans le registre international NAPPED.
Les auteurs ont évalué la survie avec foie natif à 18 ans ainsi que la proportion de patients ayant bénéficié d’une dérivation biliaire chirurgicale.
Les concentrations médianes d’acides biliaires sériques ont été calculées à partir des dosages réalisés au cours de la première année de vie ou jusqu’à la dérivation biliaire lorsque celle-ci avait été effectuée avant l’âge d’un an.
L’association entre les concentrations sériques précoces d’acides biliaires et la survie avec foie natif a été étudiée à l’aide d’un modèle de régression de Cox. Une analyse par courbe ROC a permis de déterminer le seuil optimal de concentration.
Résultats
Au total, 183 patients présentant un déficit en FIC1 ont été inclus, dont 59 % de garçons.
L’âge médian au moment de l’extraction des données était de 16,0 ans (10,7-23,7 ans).
Parmi les patients inclus, 33 % avaient bénéficié d’une transplantation hépatique, réalisée à un âge médian de 4,0 ans (2,7-7,2 ans).
La survie avec foie natif à 18 ans était de 50 %.
À l’âge de 18 ans, 58 % des patients avaient bénéficié d’une dérivation biliaire chirurgicale, réalisée à un âge médian de 1,5 an (0,9-2,9 ans).
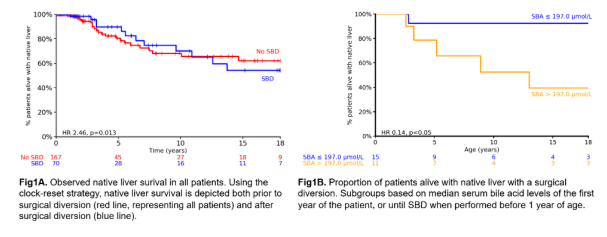
L’analyse de régression de Cox, tenant compte du caractère dépendant du temps de la dérivation biliaire chirurgicale, a montré que celle-ci était associée à une survie avec foie natif inférieure (HR global = 2,46 ; p = 0,013).
Chez les patients n’ayant pas bénéficié de dérivation biliaire chirurgicale (n = 38), les concentrations sériques précoces d’acides biliaires n’étaient pas associées à la survie avec foie natif (p = 0,89).
En revanche, chez les patients ayant bénéficié d’une dérivation biliaire chirurgicale (n = 26), une concentration sérique précoce d’acides biliaires inférieure à 197 µmol/L était significativement associée à une meilleure survie avec foie natif (HR = 0,14 ; p < 0,05).
Conclusion
Les auteurs concluent que, dans cette cohorte issue du plus grand registre international de patients présentant un déficit en FIC1, la dérivation biliaire chirurgicale n’est pas systématiquement associée à une prolongation de la survie avec foie natif.
Cependant, parmi les patients ayant bénéficié d’une dérivation biliaire chirurgicale, des concentrations sériques d’acides biliaires faibles au cours de la première année de vie étaient associées à une survie avec foie natif prolongée, comparativement aux patients présentant des concentrations précoces plus élevées.
Article 5 : Urinary metabolomic profiling in infants with biliary atresia after Kasai portoenterostomy predicts native liver survival
Jessica A. Eldredge (Australie)
Objectif
L’analyse du profil métabolomique urinaire est apparue comme un outil pronostique non invasif chez les patients adultes atteints de cirrhose. Cependant, son intérêt dans l’atrésie des voies biliaires (AVB) reste encore peu étudié.
Cette étude pilote avait pour objectif de caractériser l’évolution longitudinale du profil métabolomique urinaire chez les nourrissons atteints d’AVB et d’évaluer son association avec le devenir clinique précoce après une intervention de Kasai.
Méthodes
19 nourrissons atteints d’AVB ont été inclus prospectivement dans un centre pédiatrique spécialisé de recours en hépatologie. Des prélèvements urinaires et sanguins ont été recueillis longitudinalement à trois temps : au moment de l’intervention de Kasai (T0), à 6 semaines et à 6 mois après l’intervention. L’analyse métabolomique urinaire, réalisée par chromatographie liquide couplée à la spectrométrie de masse, a permis de quantifier 186 métabolites. Parallèlement, différents paramètres plasmatiques immunitaires et marqueurs de l’intégrité de la barrière épithéliale, notamment la claudine-3, ont été mesurés.
Un groupe comparateur de 16 nourrissons présentant une cholestase d’origine autre que l’AVB, appariés sur l’âge, a été constitué. Des échantillons urinaires et sanguins ont été recueillis à l’inclusion.
Résultats
L’âge médian au moment de l’intervention de Kasai était de 50 jours (extrêmes : 22-127 jours), et 57 % des nourrissons étaient de sexe masculin.
À 12 mois après l’intervention de Kasai, 36 % des patients avaient nécessité une transplantation hépatique.
À l’inclusion, aucun profil métabolomique urinaire spécifique ne permettait de distinguer les nourrissons atteints d’AVB de ceux présentant une cholestase d’une autre origine. Aucun profil n’était non plus associé aux paramètres biologiques ou à la nécessité ultérieure d’une transplantation hépatique.
À 6 semaines après l’intervention de Kasai, un profil métabolomique urinaire distinct, caractérisé par une augmentation des acides aminés aromatiques, des acylcarnitines et de la kynurénine, était associé à la nécessité ultérieure d’une transplantation hépatique (Q² = 0,54 ; p = 0,02).
À ce même temps d’évaluation, une forte association négative était observée entre la concentration plasmatique de claudine-3 et la concentration urinaire de diméthylarginine symétrique (SDMA), un dérivé d’acide aminé (Q² = 0,75 ; p = 0,02).
À 6 mois après l’intervention de Kasai, les nourrissons ayant nécessité une transplantation hépatique présentaient un profil métabolomique urinaire caractérisé par :
- une augmentation de la sérotonine ;
- une augmentation des acylcarnitines à longue chaîne ;
- une augmentation de la trans-4-hydroxyproline ;
- la persistance d’anomalies du métabolisme des acides aminés et des lipides.
Ces modifications étaient significativement associées à la nécessité d’une transplantation hépatique (Q² = 0,61 ; p = 0,01).
Conclusion
Les auteurs concluent qu’une augmentation précoce des concentrations urinaires de kynurénine, d’acides aminés aromatiques et d’acylcarnitines après l’intervention de Kasai est associée à une moins bonne survie avec foie natif chez les nourrissons atteints d’atrésie des voies biliaires.
Ces métabolites pourraient constituer de nouveaux biomarqueurs pronostiques ou apporter des informations sur les mécanismes physiopathologiques de la maladie.
La claudine-3, une protéine des jonctions serrées récemment associée à une évolution défavorable de l’AVB, était le seul marqueur circulant associé aux modifications du profil métabolomique urinaire, renforçant son intérêt potentiel comme biomarqueur.
Les auteurs précisent que ces résultats font actuellement l’objet d’une validation dans une cohorte de plus grande taille.
Article 6 : Missense variants in the ABCB11 gene and disease severity in patients with bile salt export pump deficiency
Mark Nomden (Pays-Bas)
Objectif
Les patients présentant un déficit en BSEP (Bile Salt Export Pump) ont une survie avec foie natif variable, ainsi qu’une réponse hétérogène des concentrations sériques d’acides biliaires à l’interruption de la circulation entérohépatique, obtenue par dérivation biliaire chirurgicale ou par traitement inhibiteur du transporteur iléal des acides biliaires (IBATi).
Les variants faux-sens E297G et D482G conservent une activité de transport résiduelle de BSEP. Les patients porteurs de ces variants présentent une meilleure réponse des concentrations sériques d’acides biliaires à l’interruption de la circulation entérohépatique et une survie avec foie natif prolongée.
Cette étude avait pour objectif de déterminer si d’autres variants faux-sens que E297G et D482G étaient également associés à une réponse biologique à l’interruption de la circulation entérohépatique et à une meilleure survie avec foie natif, suggérant la persistance d’une activité résiduelle de BSEP.
Méthodes
Les données provenaient du registre international NAPPED, incluant des patients présentant un déficit en BSEP.
Les variants du gène ABCB11 ont été classés en trois catégories :
- ED : variants faux-sens E297G et D482G ;
- OMS : autres variants faux-sens (Other Missense variants) ;
- T : variants entraînant la production d’une protéine tronquée.
Selon la combinaison des deux variants alléliques, les patients ont été répartis en six groupes génotypiques : ED/ED, ED/OMS, ED/T, OMS/OMS, OMS/T et T/T.
Les auteurs ont évalué :
- la réponse des concentrations sériques d’acides biliaires après interruption de la circulation entérohépatique, définie par une concentration inférieure à 102 µmol/L ou une diminution d’au moins 75 % lors de deux visites de suivi après l’intervention thérapeutique ;
- la survie avec foie natif à 5 ans chez les patients n’ayant pas bénéficié d’une interruption de la circulation entérohépatique.
La survie avec foie natif à 5 ans a été étudiée à l’aide d’un modèle de régression de Cox. Les groupes génotypiques ont également été regroupés selon leur réponse biologique au traitement.
Résultats
Au total, 279 patients présentant un déficit en BSEP ont été inclus dans les analyses :
- 75 patients ayant bénéficié d’une interruption de la circulation entérohépatique, dont 59 par dérivation biliaire chirurgicale et 16 par traitement inhibiteur de l’IBAT, avec des dosages sériques d’acides biliaires disponibles ;
- 204 patients n’ayant pas bénéficié d’une interruption de la circulation entérohépatique.
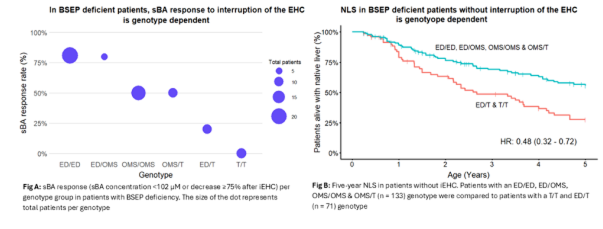
Chez les patients ayant bénéficié d’une interruption de la circulation entérohépatique, le taux de réponse biologique variait selon le génotype :
- inférieur ou égal à 20 % chez les patients des groupes ED/T et T/T ;
- supérieur ou égal à 50 % chez les patients des groupes ED/ED, ED/OMS, OMS/OMS et OMS/T.
Chez les patients n’ayant pas bénéficié d’une interruption de la circulation entérohépatique, les groupes ED/ED, ED/OMS, OMS/OMS et OMS/T présentaient une survie avec foie natif à 5 ans significativement supérieure à celle des groupes ED/T et T/T (HR = 0,48 ; IC à 95 % : 0,32-0,72 ; p < 0,001).
Conclusion
Les auteurs concluent que, chez les patients présentant un déficit en BSEP, les variants faux-sens autres que E297G et D482G sont également associés à une meilleure réponse des concentrations sériques d’acides biliaires à l’interruption de la circulation entérohépatique, ainsi qu’à une survie avec foie natif prolongée à 5 ans en l’absence de ce traitement.
Ces résultats sont compatibles avec la persistance d’une activité résiduelle relativement importante de BSEP chez les patients porteurs de certains de ces variants.
Les auteurs suggèrent qu’une meilleure identification et caractérisation de ces variants pourraient permettre, à l’avenir, d’optimiser les stratégies thérapeutiques chez les patients présentant un déficit en BSEP.
Article 7 : Bystander activation of cytotoxic CD8 T cells as a mechanism for indeterminate pediatric acute liver failure
Harry Sutton (États-Unis)
Objectif
L’insuffisance hépatique aiguë pédiatrique d’étiologie indéterminée (IPALF, Indeterminate Pediatric Acute Liver Failure) constitue la catégorie étiologique la plus fréquemment rapportée chez les enfants nécessitant une transplantation hépatique pour insuffisance hépatique aiguë.
Cette forme d’insuffisance hépatique aiguë serait médiée par l’activation de lymphocytes T cytotoxiques, conduisant parfois à la désigner sous le terme d’insuffisance hépatique aiguë médiée par les lymphocytes T (T-cell PALF, TC-PALF).
Une meilleure compréhension des mécanismes d’activation et de recrutement des lymphocytes T dans l’IPALF pourrait contribuer au développement de nouvelles approches diagnostiques, pronostiques et thérapeutiques.
Cette étude avait pour objectif de caractériser les populations lymphocytaires T présentes dans le foie des enfants atteints d’IPALF et d’explorer les mécanismes impliqués dans leur activation et leur recrutement.
Méthodes
Une cartographie transcriptomique unicellulaire du tissu hépatique a été réalisée à l’aide du séquençage de l’ARN à l’échelle de la cellule unique (scRNA-seq, technologie 10x Genomics 5′), associé au séquençage V(D)J permettant l’analyse des récepteurs des lymphocytes T (TCR), ainsi qu’à une analyse du profil d’expression de l’ARN sur cellules fixées. Les résultats transcriptomiques ont ensuite été validés au niveau protéique par cytométrie en flux et immunofluorescence.
Résultats
L’analyse transcriptomique unicellulaire combinée a porté sur 106 107 cellules, provenant de 20 patients pédiatriques répartis en quatre groupes :
- 8 patients présentant une insuffisance hépatique aiguë d’étiologie indéterminée (IPALF) ;
- 6 patients présentant une insuffisance hépatique aiguë (ALF) ;
- 3 patients présentant une insuffisance hépatique aiguë pédiatrique avec diagnostic étiologique établi (Dx-PALF) ;
- 3 témoins pédiatriques sains.
La cartographie cellulaire du foie des patients atteints d’IPALF a révélé une importante infiltration lymphocytaire T, avec une prédominance de lymphocytes T CD8+ cytotoxiques.
Ces lymphocytes présentaient un profil d’expression caractéristique d’une activation dite bystander, correspondant à une activation indépendante de la reconnaissance antigénique spécifique par le récepteur des lymphocytes T (TCR).
Ce profil était notamment caractérisé par une expression de NKG2D et une absence d’expression de CD25 (NKG2D+/CD25−), sans expression des marqueurs habituellement associés à l’activation canonique médiée par le TCR.
L’analyse de la clonalité des récepteurs TCR a mis en évidence une population lymphocytaire T polyclonale.
Par ailleurs, l’analyse bioinformatique des interactions entre ligands et récepteurs cellulaires a identifié la voie de signalisation CCL5-CCR5 comme un mécanisme potentiel de recrutement des lymphocytes T dans le tissu hépatique.
Cette signature transcriptomique n’a pas été retrouvée dans les trois groupes contrôles.
Enfin, les analyses par immunofluorescence et cytométrie en flux ont confirmé une augmentation de l’expression de CD8 et de NKG2D dans le foie des patients atteints d’IPALF, comparativement aux témoins pédiatriques sains.
Conclusion
Les auteurs présentent une extension de leur premier atlas unicellulaire du microenvironnement hépatique dans l’insuffisance hépatique aiguë pédiatrique d’étiologie indéterminée. Ils mettent en évidence une signature transcriptomique spécifique d’activation non antigène-spécifique des lymphocytes T CD8+ cytotoxiques dans le foie des patients atteints d’IPALF. Ces résultats ont été corroborés au niveau protéique par immunofluorescence, immunohistochimie et cytométrie en flux.
Les auteurs suggèrent que l’activation bystander des lymphocytes T CD8+ pourrait contribuer à la survenue d’une insuffisance hépatique aiguë d’étiologie indéterminée chez certains enfants.
Article 8 : Cholangiocyte senescence in organoids derived from biliary atresia affected livers
Elena Billeb (Allemagne)
Objectif
L’atrésie des voies biliaires est une maladie cholestatique pédiatrique constituant la principale cause de transplantation hépatique chez le jeune enfant. Cependant, les mécanismes physiopathologiques sous-jacents restent encore mal compris.
Des études récentes suggèrent que les organoïdes de cholangiocytes (Cholangiocyte Organoids, CholOrgs) représentent un modèle in vitro prometteur pour l’étude des maladies biliaires. Néanmoins, leur capacité à reproduire les caractéristiques spécifiques des différentes pathologies biliaires nécessite d’être mieux caractérisée.
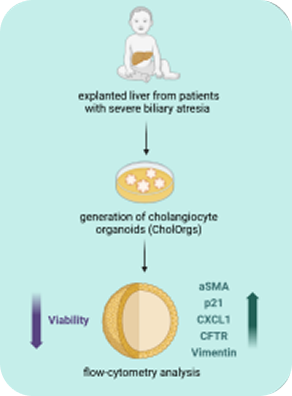
Cette étude avait pour objectif de développer et de caractériser des organoïdes de cholangiocytes issus de foies explantés d’enfants présentant une AVB sévère, en les comparant à des organoïdes provenant de patients pédiatriques transplantés pour une pathologie autre que l’AVB.
Méthodes
Des prélèvements de foie natif ont été recueillis au moment de la transplantation hépatique chez 17 enfants : 8 enfants présentant une atrésie des voies biliaires et 9 enfants transplantés pour des maladies métaboliques héréditaires, constituant le groupe contrôle non-AVB.
Des organoïdes de cholangiocytes ont été générés à partir de ces tissus hépatiques selon un protocole standardisé de culture, puis cultivés jusqu’à six passages successifs. Les organoïdes ont été analysés par microscopie en champ clair afin d’étudier leur morphologie.
Une caractérisation cellulaire par cytométrie en flux a également été réalisée, permettant d’évaluer la viabilité cellulaire ainsi que l’expression de différents marqueurs, notamment :
- les marqueurs associés à la fibrose : vimentine et α-SMA (alpha-smooth muscle actin) ;
- la protéine p21, associée notamment à la sénescence cellulaire et à la régulation du cycle cellulaire.
Résultats
Des organoïdes de cholangiocytes ont pu être générés avec succès à partir des tissus hépatiques des enfants atteints d’AVB et des patients contrôles.
Les organoïdes issus de foies atteints d’AVB présentaient une proportion de cellules viables plus faible que ceux provenant des foies de patients non atteints d’AVB.
Une analyse de variance (ANOVA) portant sur plusieurs marqueurs associés à la maladie (α-SMA, vimentine, p21, BAFF et CXCL1) a montré une expression globalement significativement plus élevée de ces marqueurs dans les organoïdes issus de foies atteints d’AVB, comparativement aux contrôles.
En particulier, l’expression de p21 était significativement augmentée dans les organoïdes issus de foies atteints d’AVB, en accord avec les caractéristiques du microenvironnement hépatique fibrosant associé à cette pathologie.
Ces caractéristiques étaient conservées au cours de plusieurs passages en culture, suggérant le maintien d’un phénotype stable de sénescence des cholangiocytes dans les organoïdes.
Conclusion
Les auteurs concluent que les organoïdes de cholangiocytes générés à partir de foies d’enfants atteints d’atrésie des voies biliaires présentent des caractéristiques de sénescence cellulaire, un phénomène déjà décrit dans les maladies des voies biliaires.
Ces modèles permettront de poursuivre l’étude des mécanismes impliqués dans les formes sévères d’AVB, notamment ceux liés à la sénescence des cholangiocytes.
La comparaison avec des organoïdes issus d’autres pathologies hépatiques pourrait également permettre d’identifier les altérations cholangiocytaires communes à différentes maladies ainsi que celles spécifiques à l’atrésie des voies biliaires.
Article 9 : Clinical spectrum of paediatric MASLD: fibrosis burden, steatosis severity, extrahepatic comorbidities and cardiometabolic phenotype
Jessica A. Eldredge (Australie)
Objectif
Chez l’adulte, les phénotypes cardiométabolique et spécifiquement hépatique de la stéatose hépatique associée à une dysfonction métabolique (Metabolic Dysfunction-Associated Steatotic Liver Disease, MASLD) pourraient refléter des mécanismes biologiques, des évolutions cliniques et des cibles thérapeutiques distincts. Cependant, la différenciation de ces phénotypes reste peu étudiée en population pédiatrique.
Cette étude avait pour objectif de caractériser une cohorte d’enfants présentant une MASLD, en s’intéressant particulièrement aux données élastographiques, aux comorbidités extrahépatiques et à la distinction entre les phénotypes cardiométabolique et spécifiquement hépatique.
Méthodes
Une étude rétrospective a été réalisée auprès de 288 enfants présentant une MASLD, suivis dans un service spécialisé d’hépatologie pédiatrique sur une période de 18 mois.
L’inclusion nécessitait la confirmation d’une stéatose hépatique à l’imagerie, après exclusion des autres étiologies possibles. Les données démographiques, anthropométriques, élastographiques ainsi que les comorbidités associées ont été recueillies.
Une élastographie impulsionnelle (transient elastography) a été réalisée afin d’évaluer :
- la fibrose hépatique, à partir de la mesure de la rigidité hépatique (Liver Stiffness Measurement, LSM) ;
- la stéatose hépatique, à l’aide du paramètre d’atténuation contrôlée (Controlled Attenuation Parameter, CAP).
Le phénotype cardiométabolique était défini par la présence d’au moins une des anomalies suivantes : dysglycémie, hypertension artérielle et/ou hypertriglycéridémie. En l’absence de ces anomalies, les patients étaient classés dans le groupe présentant un phénotype spécifiquement hépatique.
Résultats
L’âge médian des patients était de 15 ans (intervalle interquartile : 4 ans), avec une prédominance masculine (71,2 %).
Les comorbidités extrahépatiques étaient fréquentes dans cette cohorte.
Concernant l’évaluation hépatique, le CAP médian était de 299 dB/m (intervalle interquartile : 73,8 dB/m), avec une stéatose sévère chez 63,7 % des patients. La rigidité hépatique médiane (LSM) était de 7 kPa. Une fibrose significative (F2) était retrouvée chez 28 % des patients, tandis qu’une fibrose avancée (F3-F4) était observée chez 11 %. Une splénomégalie était présente chez 32,6 % des enfants.
Les concentrations sériques d’ALAT, d’ASAT et de GGT, ainsi que les valeurs du CAP, étaient plus élevées chez les patients présentant une fibrose de stade F2 ou supérieur que chez ceux présentant une fibrose F1.
Cependant, aucun marqueur biochimique ne permettait de prédire indépendamment les valeurs de rigidité hépatique (LSM) ou de CAP.
Le Z-score d’indice de masse corporelle (IMC) était corrélé aux concentrations d’ALAT, à la rigidité hépatique, au CAP, à la rigidité splénique et à l’uricémie.
Un phénotype cardiométabolique était identifié chez 23 % des patients. Aucune différence n’était observée entre les phénotypes cardiométabolique et spécifiquement hépatique concernant les concentrations sériques d’ALAT et de GGT, la rigidité hépatique (LSM), le CAP ou le Z-score d’IMC.
Tableau : Prévalence des comorbidités extrahépatiques chez les enfants présentant une MASLD
| Comorbidité extrahépatique | Prévalence (%) |
|---|---|
| Troubles neurodéveloppementaux ou comportementaux | 13,8 % |
| Élévation de l’HbA1c | 16,3 % |
| Diabète traité | 11,1 % |
| Hypertension artérielle | 5,9 % |
| Troubles liés au sommeil | 17,7 % |
| Irrégularités menstruelles (adolescentes, n = 61) | 60,1 % |
| Hypothyroïdie | 3,8 % |
| Hétérozygotie pour l’alpha-1-antitrypsine | 10,0 % |
Conclusion
Les auteurs concluent que la stéatose hépatique sévère, la fibrose et les comorbidités métaboliques et extrahépatiques sont fréquentes chez les enfants présentant une MASLD.
De manière concordante avec les études réalisées chez l’adulte, la distinction entre les phénotypes cardiométabolique et spécifiquement hépatique n’était pas associée à des différences concernant les marqueurs de sévérité de l’atteinte hépatique étudiés.
Les auteurs soulignent ainsi la nécessité de réaliser des études longitudinales afin de déterminer la pertinence clinique de cette classification et son intérêt pour une prise en charge multidisciplinaire intégrée.
Article 10 : Prednisone compared to budesonide in the treatment of non-cirrhotic pediatric autoimmune hepatitis
Chiara Bergamo (Italie)
Objectif
Le traitement standard de l’hépatite auto-immune par prednisone a démontré son efficacité, mais il est associé à la survenue d’effets indésirables.
Le budésonide, un corticostéroïde caractérisé par un important effet de premier passage hépatique, pourrait constituer une alternative thérapeutique efficace, associée à moins d’effets indésirables chez les patients ne présentant pas de cirrhose.
Cette étude avait pour objectif de comparer l’efficacité et la tolérance du budésonide et de la prednisone chez les enfants atteints d’hépatite auto-immune non cirrhotique.
Méthodes
Une étude rétrospective a été réalisée chez des enfants présentant une hépatite auto-immune non cirrhotique diagnostiquée entre 2008 et 2019. Les patients recevaient un traitement par budésonide ou prednisone, en association avec l’azathioprine.
La rémission était définie par une normalisation des transaminases (ALAT et ASAT), tandis que la rechute était définie par une élévation des ALAT supérieure à deux fois la limite supérieure de la normale. Les effets indésirables évalués comprenaient l’hypertension artérielle, les signes d’hyperandrogénie, les fractures osseuses et les troubles de la croissance.
Résultats
Au total, 54 enfants ont été inclus, dont 43 présentant une hépatite auto-immune de type 1 et 11 une hépatite auto-immune de type 2.
Les patients étaient répartis en deux groupes :
- groupe budésonide : 32 patients, avec un âge médian à l’inclusion de 11 ans (intervalle interquartile : 7,6-13,6 ans) ;
- groupe prednisone : 22 patients, avec un âge médian à l’inclusion de 7,6 ans (intervalle interquartile : 6,1-7,9 ans).
La durée médiane de suivi était de 101,4 mois (80,5-136,5 mois) dans le groupe budésonide et de 97,2 mois (73,5-122,1 mois) dans le groupe prednisone.
Tous les patients ont obtenu une rémission, avec un délai médian de :
- 2,4 mois (1,5-3,8 mois) sous budésonide ;
- 2,4 mois (1,41-3,68 mois) sous prednisone.
À 8 semaines de traitement, aucune différence significative n’était observée concernant le taux de rémission entre les deux groupes :
- 44 % (14/32) dans le groupe budésonide ;
- 45 % (10/22) dans le groupe prednisone (p = 0,901).
En revanche, les effets indésirables étaient significativement plus fréquents chez les enfants traités par prednisone que chez ceux recevant du budésonide (55 % versus 6 % ; p = 0,01).
Les taux de rechute étaient comparables entre les deux groupes, avec 45 % dans le groupe prednisone et 47 % dans le groupe budésonide (p = 0,821).
Conclusion
Les auteurs concluent que le budésonide, en association avec l’azathioprine, constitue une alternative thérapeutique à la prednisone chez les enfants présentant une hépatite auto-immune non cirrhotique.
Dans cette cohorte, le budésonide était associé à une efficacité comparable à celle de la prednisone, tant sur le plan de l’obtention de la rémission que du risque de rechute, avec une fréquence significativement plus faible d’effets indésirables.